paper place Archiv Klinische Genetik und Genommedizin

clinTALL: Maschinelles Lernen zur Einteilung von T-ALL-Subtypen und Vorhersage des Behandlungsergebnisses

Neue Daten, neue Methoden und neue Perspektiven für die Diagnostik und Behandlung der akuten lymphoblastischen Leukämie (ALL). Das Institut für Klinische Genetik und Genommedizin macht die ALL zu einem zentralen Forschungsschwerpunkt.

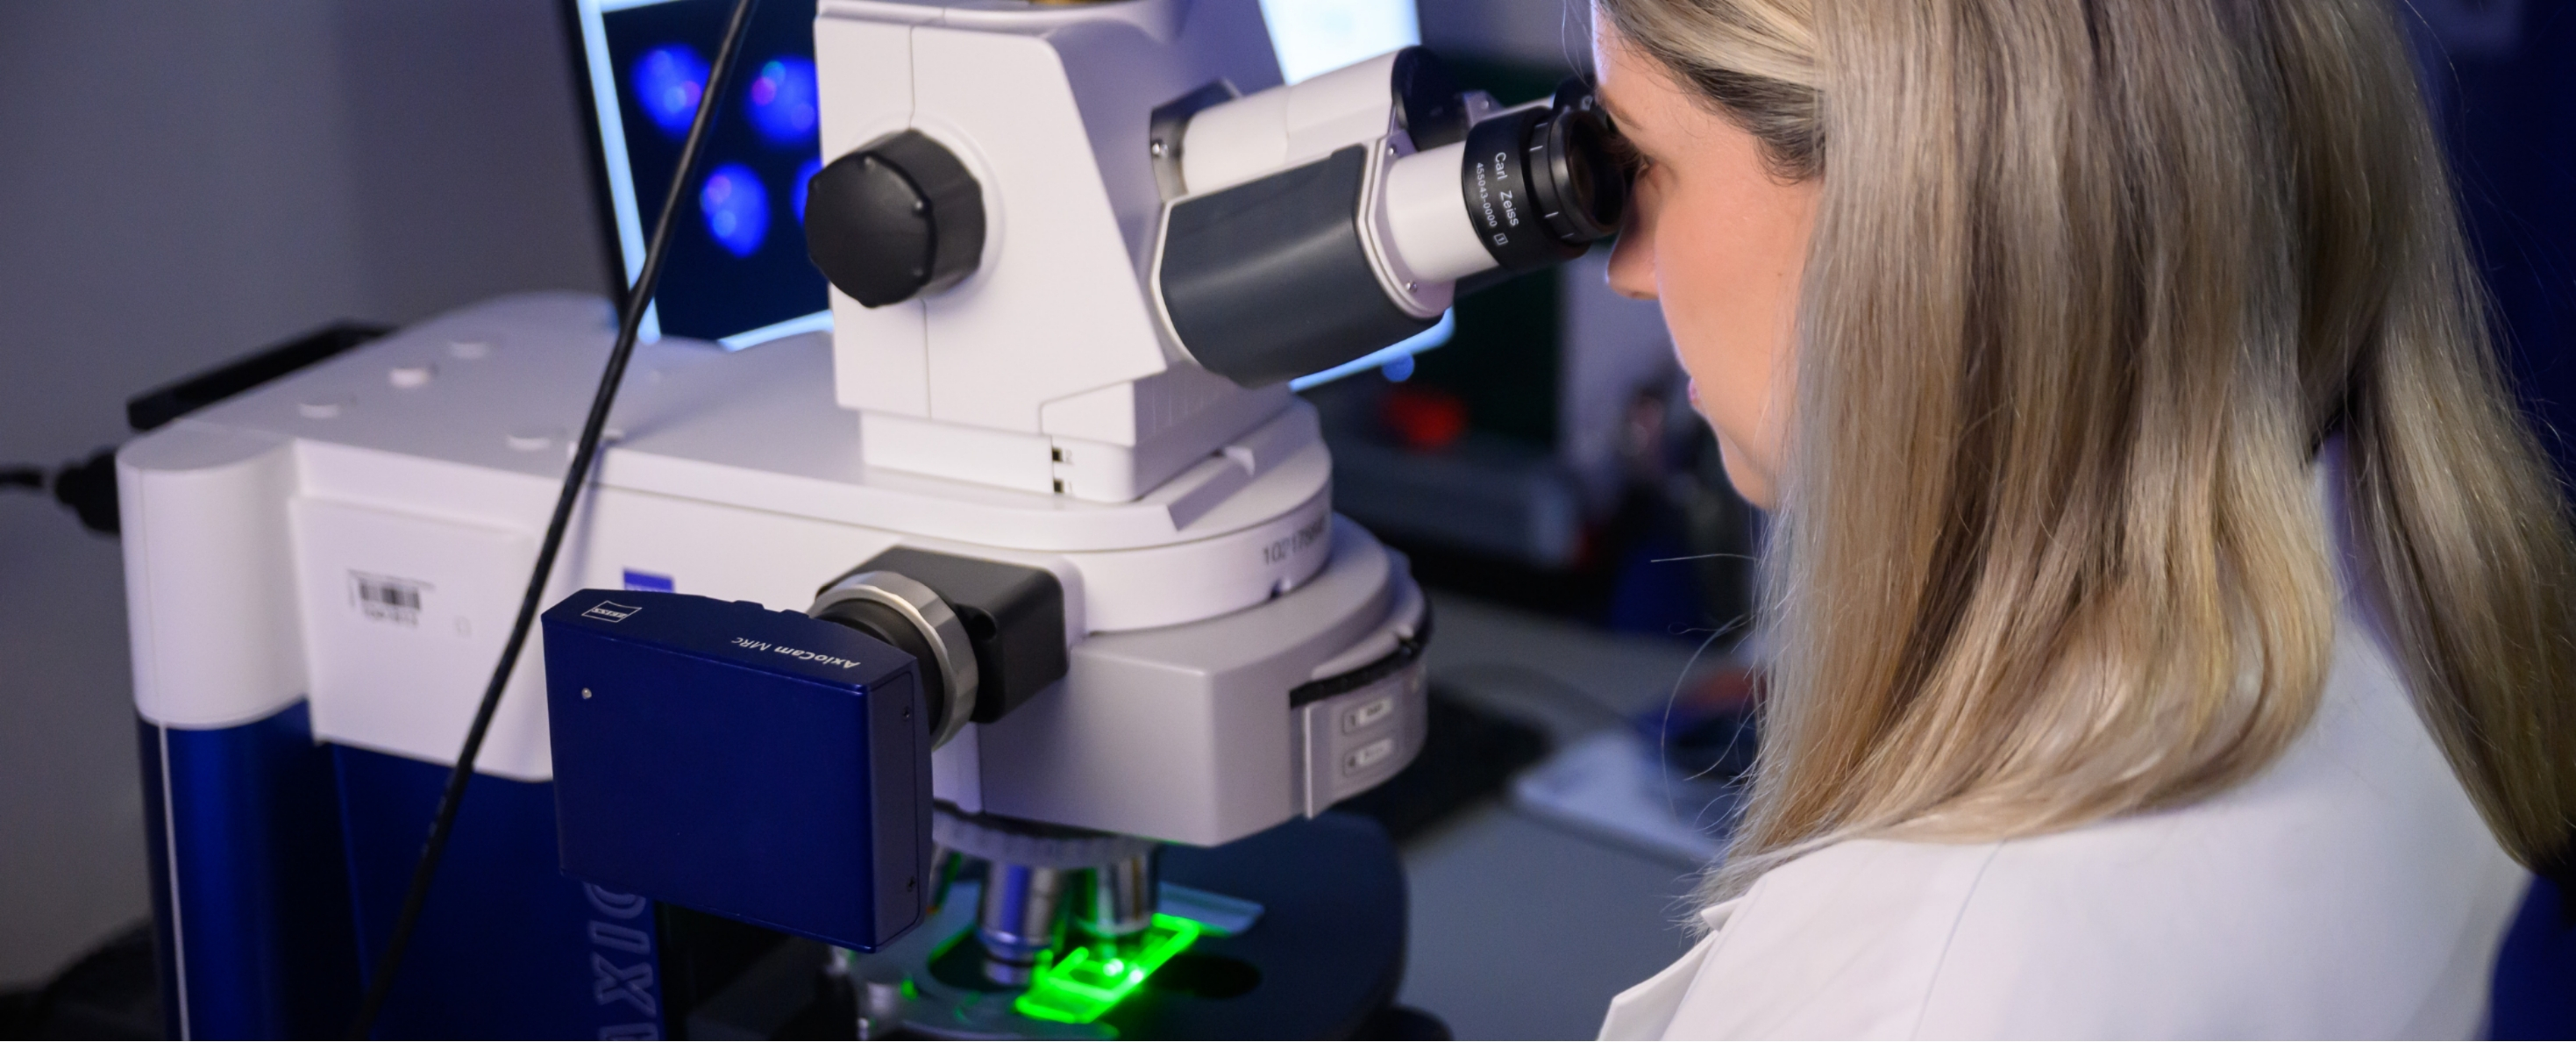
UKW-Mitarbeiterin arbeitet am Fluoreszenzmikroskop
Das Universitätsklinikum Würzburg übernahm Anfang 2026 die bundesweite genetische Referenzdiagnostik für Leukämien im Kindesalter. Hier wird ein Knochenmarkausstrich am Fluoreszenzmikroskop untersucht. Alles, was in Deutschland an ALL bei Kindern und Jugendlichen diagnostiziert wird, läuft über dieses Mikroskop. © Daniel Peter / UKW

Ein wichtiger Meilenstein ist die im Fachjournal „Genome Medicine“ veröffentlichte Studie zur Anwendung clinTALL. Das auf maschinellem Lernen basierende Verfahren ermöglicht eine automatisierte und präzise Einteilung der T-zelligen ALL (T-ALL) in genetische Untergruppen und kann das Behandlungsergebnis auf Grundlage verschiedener Datenarten abschätzen. 

Bei der T-ALL, die etwa 15 bis 20 Prozent der kindlichen ALL-Fälle ausmacht, gehen die Leukämiezellen aus unreifen T-Zellen hervor. Im Vergleich zur bereits umfassend charakterisierten B-zelligen ALL stehen für die Einschätzung des Erkrankungsrisikos und die Wahl der Therapie bei der T-ALL bislang nur unzureichend definierte genetische Biomarker zur Verfügung. In aktuellen Analysen konnten jedoch bis zu 17 molekulare Untergruppen identifiziert werden, die sich durch unterschiedliche genetische Veränderungen und Genaktivitätsmuster auszeichnen. Dies könnte dabei helfen, Erkrankungsverläufe genauer vorherzusagen und Therapien noch gezielter anzupassen. Die dafür benötigten Genom- und Transkriptomdaten sind allerdings äußerst komplex.

Hier setzt clinTALL an. Gemeinsam mit Forschenden aus Italien sowie der ALL-BFM Studiengruppe hat das Würzburger Team um Anke Bergmann mittels Deep Learning ein System entwickelt, das unterschiedliche Datenarten aus klinischen und genetischen Untersuchungen analysiert und auswertet. 

Die Methode konnte die molekularen Untergruppen mit einer Genauigkeit von 92,2 Prozent klassifizieren. „Das Besondere an clinTALL ist aber nicht nur die hohe Genauigkeit, sondern auch die Möglichkeit, anhand der Daten einen späteren Krankheitsverlauf abzuleiten. Durch die gemeinsame Analyse klinischer, genomischer und transkriptomischer Informationen war eine bessere Einschätzung des ereignisfreien Überlebens möglich als bei der Betrachtung einzelner Datenarten“, kommentiert Dr. Jiangyan Yu, die verantwortliche Bioinformatikerin des Würzburger Teams. 

Die Studie zeigt das Potenzial der gemeinsamen Analyse verschiedener molekularer Daten für die zukünftige Präzisionsmedizin bei T-ALL. Ein wichtiger Aspekt ist dabei auch die Nachnutzbarkeit. „Wir stellen clinTALL als Docker-Anwendung sowie den vollständigen Quellcode öffentlich zur Verfügung. Damit können andere Forschungsgruppen das Verfahren testen und weiterentwickeln“, sagt Dr. Claudia Davenport. Die Naturwissenschaftlerin koordiniert die Forschung am Institut. 

In unserer Pressemeldung stellen wir die wissenschaftliche Bandbreite ds Instituts vor - von KI über moderne Genomik bis hin zur geschlechtssensiblen Medizin bei Entwicklungsansätzen zu neuen ALL-Therapien.

Publikation: Lukas Stoiber, Željko Antić, Stefano Rebellato, Grazia Fazio, Annika Rademacher, Lennart Lenk, Franco Locatelli, Adriana Balduzzi, Gunnar Cario, Carmelo Rizzari, Giovanni Cazzaniga, Jiangyan Yu & Anke Katharina Bergmann. clinTALL: machine learning-driven multimodal subtype classification and treatment outcome prediction in pediatric T-ALL. Genome Med 18, 108 (2026). https://doi.org/10.1186/s13073-026-01733-8
UKW-Mitarbeiterin arbeitet am Fluoreszenzmikroskop
Das Universitätsklinikum Würzburg übernahm Anfang 2026 die bundesweite genetische Referenzdiagnostik für Leukämien im Kindesalter. Hier wird ein Knochenmarkausstrich am Fluoreszenzmikroskop untersucht. Alles, was in Deutschland an ALL bei Kindern und Jugendlichen diagnostiziert wird, läuft über dieses Mikroskop. © Daniel Peter / UKW
Präzisionsonkologie in Europa: echte Fortschritte, ungleicher Zugang und ein Fahrplan zur Chancengleichheit

Jeder Tumor ist anders. Selbst bei Patientinnen und Patienten mit derselben Diagnose können sich die Tumoren auf molekularer Ebene deutlich unterscheiden. Genau hier setzt die Präzisionsonkologie an:

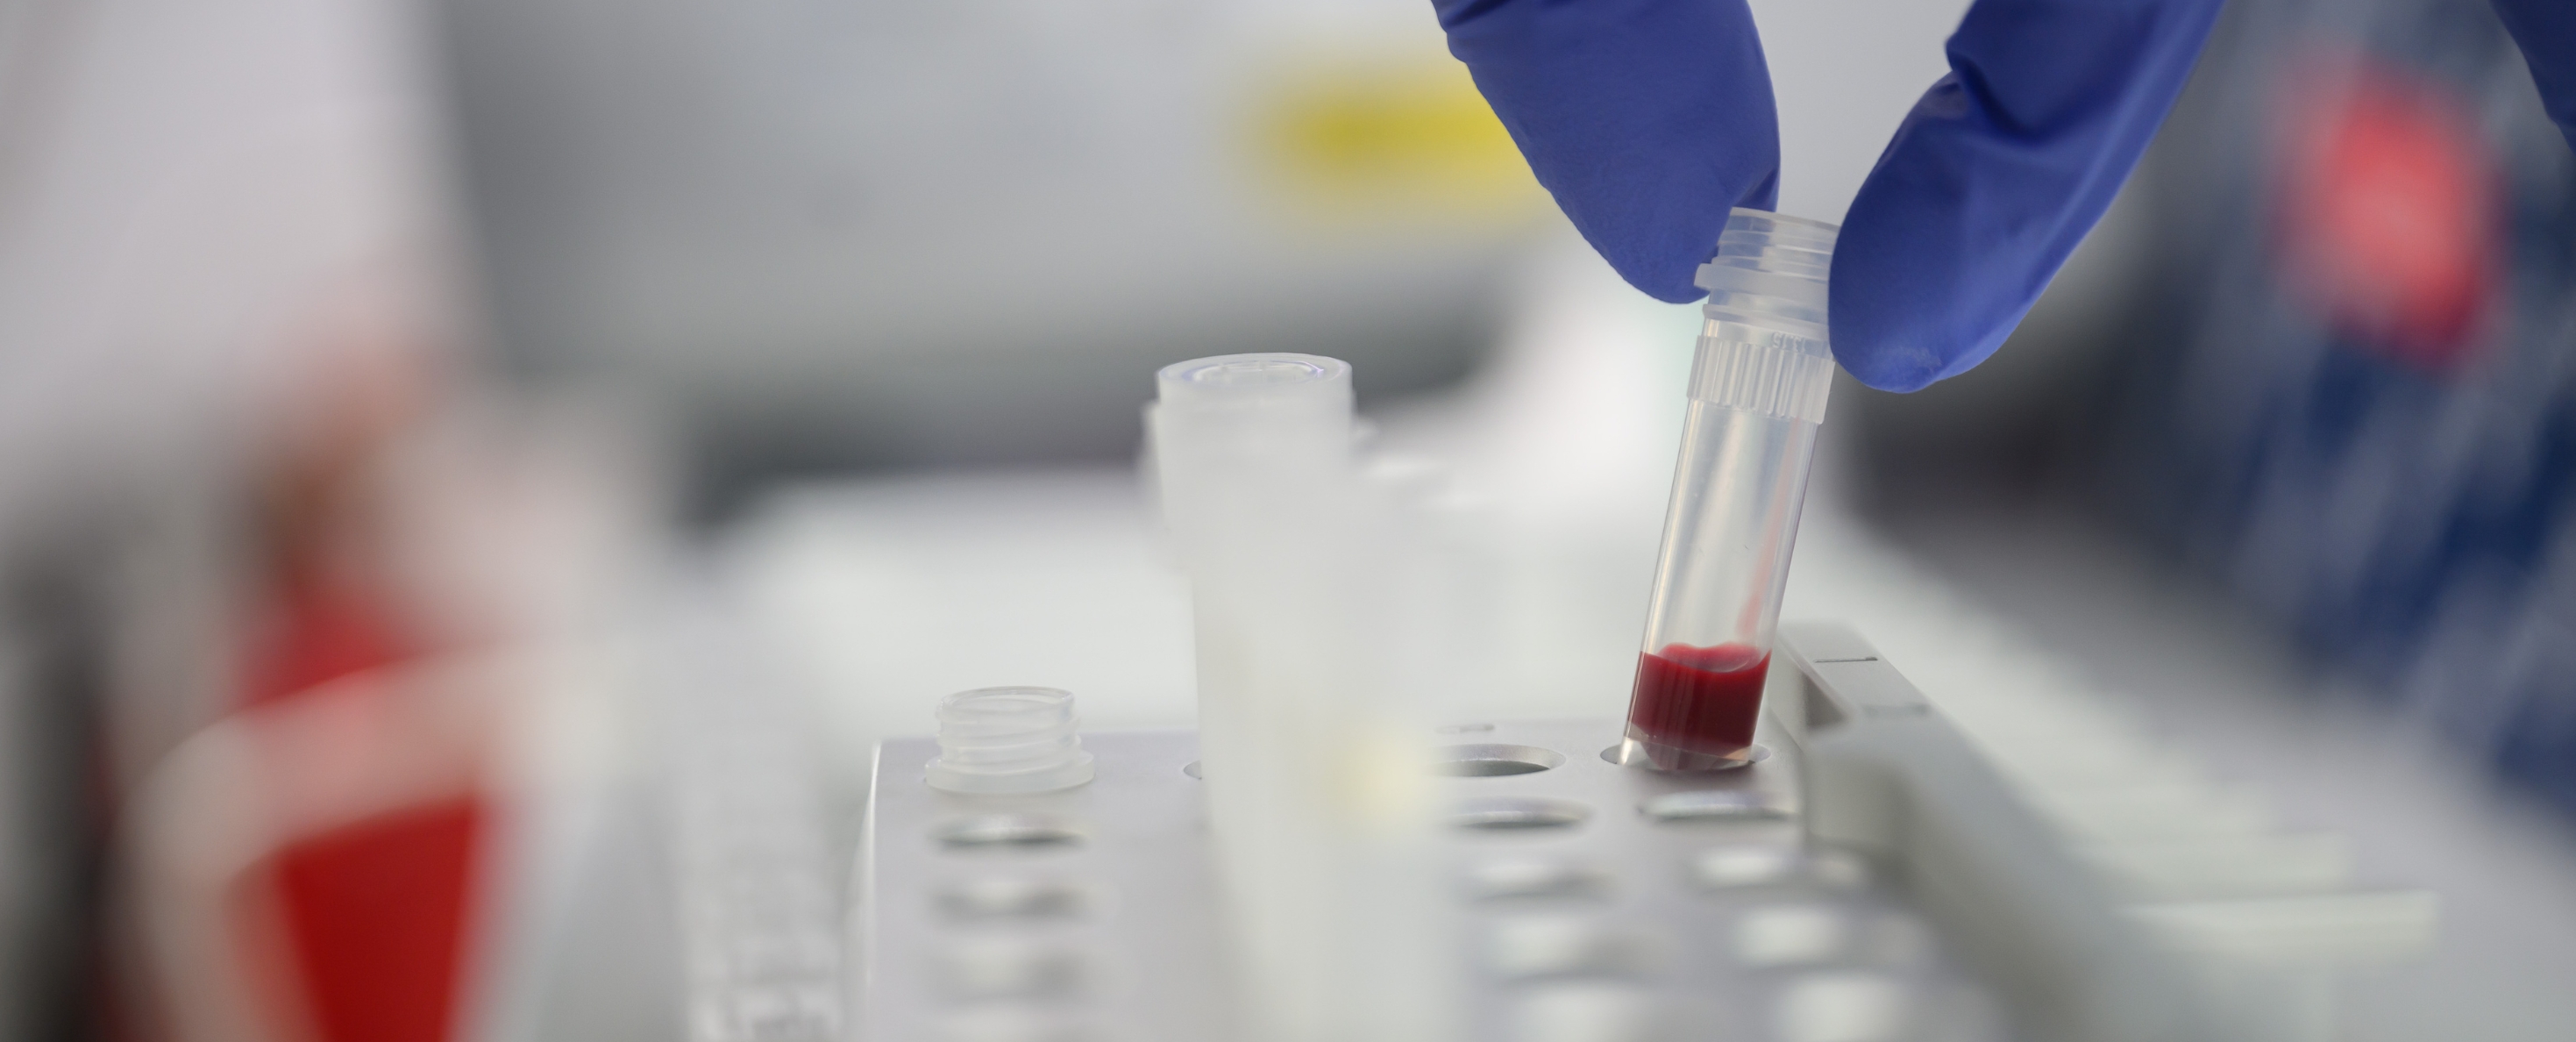
DNA-Aufreinigung
In Europa ist die molekulare Diagnostik bereits weit verbreitet, während die entsprechende individualisierte Behandlung noch ein Problem darstellt. Hier werden Blutproben für die automatische Aufreinigung von DNA vorbereitet. © Daniel Peter / UKW

Sie nutzt die molekularen Eigenschaften eines Tumors, um die Behandlung möglichst genau auf die jeweilige Patientin beziehungsweise den jeweiligen Patienten abzustimmen.

In Europa wird diese Form der Krebsmedizin zunehmend zur klinischen Realität. Eine aktuelle, umfassende Übersichtsarbeit in der Fachzeitschrift „The Lancet Regional Health – Europe“ zeigt jedoch auch, dass der Zugang zu dieser Behandlung nach wie vor ein entscheidender Engpass ist.  Die Studie „Landscape of cancer genomics and precision oncology in Europe“ gibt einen Überblick über die Umsetzung der Präzisionsonkologie in mehr als 20 europäischen Ländern. Sie vereint die Erkenntnisse von über 150 führenden Expertinnen und Experten, wissenschaftliche Belege, politische Analysen und Momentaufnahmen der Umsetzung auf Länderebene. Zu den Autorinnen und Autoren zählen Prof. Dr. Anke K. Bergmann, Leiterin des Instituts für Klinische Genetik und Genommedizin (KGGM) am Universitätsklinikum Würzburg (UKW), sowie Dr. J. Matt McCrary, Leiter der Versorgungsforschungsgruppe am KGGM.

Dem Autorenteam ist besonders aufgefallen, wie ähnlich die Präzisionsonkologie mittlerweile in weiten Teilen Europas organisiert ist – trotz Unterschiede in der Infrastruktur und bei der Kostenerstattung. In vielen Ländern sind molekulare Tumor-Gremien, erstattungsfähige Diagnostik und Behandlungswege zu zielgerichteten Therapien bereits etabliert. 

Das entscheidende Hindernis ist derzeit nicht die Diagnostik, sondern die Behandlung. Die noch zu bewältigende Aufgabe besteht nun darin, sicherzustellen, dass Patientinnen und Patienten zur richtigen Zeit die passende Behandlung erhalten. Und diese Lücke ist bei Menschen mit seltenen Krebserkrankungen am größten. 

Die Autorinnen und Autoren empfehlen der Politik und den Gesundheitssystemen deshalb, die Präzisionsonkologie als lernendes Gesundheitssystem weiterzuentwickeln. In diesem sollten Behandlungsergebnisse systematisch erfasst und für Entscheidungen genutzt werden. Sie empfehlen, Studien, Kostenerstattung und Umsetzung besser aufeinander abzustimmen und forschungsinitiierte Studien stärker in die Versorgung zu integrieren. Die Prioritäten sollten sich am Reifegrad der Evidenz orientieren: Bei etablierten Biomarker-Wirkstoff-Kombinationen braucht es einen breiten Zugang, bei seltenen Krebsarten europaweite Studien und bei neuen Anwendungen strukturierte Rahmenbedingungen zur Evidenzgewinnung.

Publikationen: 

Gro Live Fagereng, Edvard Abel, CAN.HEAL Consortium, Raffaella Casolino, Ruggero De Mariad, Stefan Fröhling et al. Landscape of cancer genomics and precision oncology in Europe. The Lancet Regional Health – Europe. THE LANCET Regional Health, Sept. 2026, DOI: 10.1016/j.lanepe.2026.101841

Raffaella Casolino, Joaquin Mateo, Prof Elisabeth G E de Vries, Amber Johns, Melanie Courtot, Prof Rita T Lawlor, et al. Accelerating equitable cancer genomics and precision oncology in health care and research: a Lancet Oncology Commission The Lancet Oncology, Sept. 2026, DOI: 10.1016/S1470-2045(26)00302-5 

UKW-Pressemeldung

Englische Pressemeldungen:  OUH - OUS-research.no

DNA-Aufreinigung
In Europa ist die molekulare Diagnostik bereits weit verbreitet, während die entsprechende individualisierte Behandlung noch ein Problem darstellt. Hier werden Blutproben für die automatische Aufreinigung von DNA vorbereitet. © Daniel Peter / UKW
Neue Erkenntnisse zur Virusevolution: Wie genetische Veränderungen die Virulenz beeinflussen

Respiratorische Virusinfektionen stellen weiterhin eine große Herausforderung für die Infektionsmedizin dar. Ein besseres Verständnis dafür, wie sich Viren genetisch verändern und dadurch ihre Eigenschaften wie Vermehrungsfähigkeit oder Krankheitsausprägung beeinflussen, ist entscheidend, um die Entstehung und den Verlauf von Infektionen besser einschätzen zu können.

Die Analyse des gesamten Virusgenoms zeigt, dass PVM J3666 aus zwei genetisch unterschiedlichen Viruspopulationen besteht. Besonders viele Unterschiede finden sich in einem bestimmten Genomabschnitt (Hotspot), der Bereiche der M-, SH- und G-Gene umfasst. Die IGV-Darstellung macht sichtbar, wie sich diese genetischen Varianten in den beiden Viruspopulationen verteilen.
Nukleotidpolymorphismen, die über das gesamte Genom verteilt sind, teilen PVM J3666 (PVM = Pneumonia Virus of Mice) in zwei klar voneinander unterscheidbare Populationen auf. (A) Schematische Darstellung des PVM-J3666-Genoms mit den Positionen der Polymorphismen, einschließlich des Hotspots, der den nichtkodierenden 5′-Bereich des M-Gens, das gesamte SH-Gen sowie die ersten 200 Nukleotide (nt) des G-Gens umfasst. Mit Ausnahme des Hotspots sind unterhalb der Darstellung sowohl die Nukleotide der Referenzsequenz als auch die Polymorphismen angegeben, die mit den genomischen Nukleotiden 65A bzw. 65U übereinstimmen. Zusätzlich ist die prozentuale Verteilung der Reads dargestellt. (B) IGV-Visualisierung (IGV = Integrative Genomics Viewer), die die Anhäufung von Nukleotidpolymorphismen in der Region von Nukleotid 4052 bis 4700 des PVM-J3666-Genoms in den beiden klar unterscheidbaren Populationen zeigt.

Ein Forschungsteam aus Würzburg hat untersucht, welche Rolle genetische Unterschiede innerhalb einer Viruspopulation für die Krankheitsausprägung spielen. Im Fokus stand das Pneumonievirus der Maus (Pneumonia virus of mice, PVM), ein Modellvirus aus der Familie der Pneumoviridae, zu der auch wichtige menschliche Atemwegserreger wie das Respiratorische Synzytial-Virus (RSV) gehören. Die Forschenden konnten zeigen, dass natürliche genetische Vielfalt innerhalb einer Viruspopulation die Virulenz – also die Fähigkeit eines Virus, Erkrankungen auszulösen – beeinflussen kann. Besonders Veränderungen im G-Gen, das für ein wichtiges Oberflächenprotein des Virus kodiert, wirkten sich auf die Eigenschaften des Erregers aus. Unterschiede in diesem Gen führten zu veränderten Virusvarianten mit unterschiedlicher Fähigkeit, sich im Wirt auszubreiten und Krankheitssymptome hervorzurufen. Die Ergebnisse zeigen, dass nicht nur einzelne dominante Virusvarianten, sondern die gesamte genetische Zusammensetzung einer Viruspopulation die Infektionsdynamik beeinflussen kann. Die Studie liefert damit neue Einblicke in die Evolution von Atemwegsviren und kann dazu beitragen, besser zu verstehen, wie Virusvarianten entstehen und welche Faktoren ihre Virulenz bestimmen. 

Die Studie entstand in enger Zusammenarbeit mehrerer Würzburger Einrichtungen. Beteiligt waren das Institut für Virologie und Immunbiologie der Julius-Maximilians-Universität Würzburg, das Helmholtz-Institut für RNA-basierte Infektionsforschung (HIRI), das Institut für Klinische Genetik und Genommedizin des UKW sowie die Universitäts-Kinderklinik. Ergänzt wurde die Expertise durch eine Kooperation mit der Université de Strasbourg und dem CNRS.

Publikation: Akinbami R. Adenugba, Patrick Bohn, Jiangyan Yu, Markus Fehrholz, Anke K. Bergmann, Redmond P. Smyth, Christine D. Krempl. 2026. Sequence heterogeneity in pneumonia virus of mice reveals G gene-dependent modulation of virulence. J Virol 100:e00103-26. https://doi.org/10.1128/jvi.00103-26

Die Analyse des gesamten Virusgenoms zeigt, dass PVM J3666 aus zwei genetisch unterschiedlichen Viruspopulationen besteht. Besonders viele Unterschiede finden sich in einem bestimmten Genomabschnitt (Hotspot), der Bereiche der M-, SH- und G-Gene umfasst. Die IGV-Darstellung macht sichtbar, wie sich diese genetischen Varianten in den beiden Viruspopulationen verteilen.
Nukleotidpolymorphismen, die über das gesamte Genom verteilt sind, teilen PVM J3666 (PVM = Pneumonia Virus of Mice) in zwei klar voneinander unterscheidbare Populationen auf. (A) Schematische Darstellung des PVM-J3666-Genoms mit den Positionen der Polymorphismen, einschließlich des Hotspots, der den nichtkodierenden 5′-Bereich des M-Gens, das gesamte SH-Gen sowie die ersten 200 Nukleotide (nt) des G-Gens umfasst. Mit Ausnahme des Hotspots sind unterhalb der Darstellung sowohl die Nukleotide der Referenzsequenz als auch die Polymorphismen angegeben, die mit den genomischen Nukleotiden 65A bzw. 65U übereinstimmen. Zusätzlich ist die prozentuale Verteilung der Reads dargestellt. (B) IGV-Visualisierung (IGV = Integrative Genomics Viewer), die die Anhäufung von Nukleotidpolymorphismen in der Region von Nukleotid 4052 bis 4700 des PVM-J3666-Genoms in den beiden klar unterscheidbaren Populationen zeigt.
DNA-Methylierungsmuster helfen bei der Einordnung von Chromatinopathien

Chromatinopathien sind seltene genetische Erkrankungen, die durch Veränderungen in Genen verursacht werden, die an der Organisation und Regulation des Chromatins beteiligt sind. Da sich die klinischen Merkmale verschiedener Chromatinopathien häufig überschneiden, kann die Diagnose eine Herausforderung darstellen.

Neue molekulare Verfahren können dabei helfen, krankheitsrelevante Veränderungen genauer zu erkennen und einzuordnen.

In der Studie untersuchten Forschende des Instituts für Klinische Genetik und Genommedizin des UKW gemeinsam mit weiteren nationalen und internationalen Einrichtungen die genetischen und epigenetischen Merkmale von Chromatinopathien, insbesondere die Frage, ob charakteristische DNA-Methylierungsmuster zur Diagnose beitragen können. Dazu analysierte das Team Patientinnen und Patienten mit klinischem Verdacht auf eine Chromatinopathie und untersuchte deren genetische Varianten sowie krankheitsspezifische epigenetische Signaturen. 

Die Forschenden identifizierten neue krankheitsassoziierte Varianten in verschiedenen Chromatin-regulierenden Genen und konnten zeigen, dass bestimmte DNA-Methylierungsmuster mit einzelnen Chromatinopathien assoziiert sind. Diese sogenannten episignatures ermöglichten es, genetische Befunde besser zu bewerten und die Zuordnung zu bestimmten Erkrankungsgruppen zu unterstützen. Die Ergebnisse zeigen, dass die Kombination aus genetischer Diagnostik und DNA-Methylierungsanalysen eine wichtige Ergänzung zur Untersuchung von Chromatinopathien darstellen kann.

Publikation: Asuman Koparir, Jennifer Kerkhof, Jessica Rzasa, Eva Metzger, Paulina Bahena Carbajal, Konstantinos Kolokotronis, Erkan Koparir, Yvonne Jelting, Michaela A. H. Hofrichter, Jörg Klepper, Thomas König, Eva Runkel, Wahyu Eka Prastyo, Jonas Deinlein, Neda Dragicevic Babic, Juliane Spiegler, Nicole Stachelscheid, Erdmute Kunstmann, Thomas Haaf, Bekim Sadikovic & Eva Klopocki. Chromatinopathies: clinically overlapping disorders, revealing novel variants and their DNA methylation signatures. Clin Epigenet 18, 69 (2026). https://doi.org/10.1186/s13148-026-02120-1